2024年生物試劑行業監管政策變化與合規要點分析
?? 2026-05-08
?? 嘉鑠生物科技,生物科技,生物試劑,生物醫藥,科研生物,健康生物
2024年,生物試劑行業迎來了新一輪監管政策調整,核心聚焦于產品分類細化、質量追溯體系強化及進出口合規門檻提升。作為深耕生物科技領域的從業者,上海嘉鑠生物科技有限公司注意到,這些變化不僅影響研發與生產環節,更直接關聯到生物醫藥、科研生物及健康生物應用端的全鏈條合規。
政策變化核心參數與分類調整
根據最新《體外診斷試劑注冊與備案管理辦法》修訂案,生物試劑被重新劃分為三類:A類(高風險,如病毒載體)、B類(中風險,如細胞培養基)和C類(低風險,如普通緩沖液)。其中,B類試劑的注冊審批周期從原來的6個月縮短至4個月,但要求提供至少3批次連續生產的穩定性數據。嘉鑠生物科技的技術團隊在應對這一變化時,重點優化了內部批次管理流程,確保每個批次的COA(分析證書)與監管要求無縫對接。
合規操作步驟與數據記錄要點
- 原料溯源:每批試劑必須記錄供應商的GMP(藥品生產質量管理規范)證書編號,以及原料批號與儲存條件。例如,用于科研生物的重組蛋白原料,需提供HPLC純度≥95%的檢測報告。
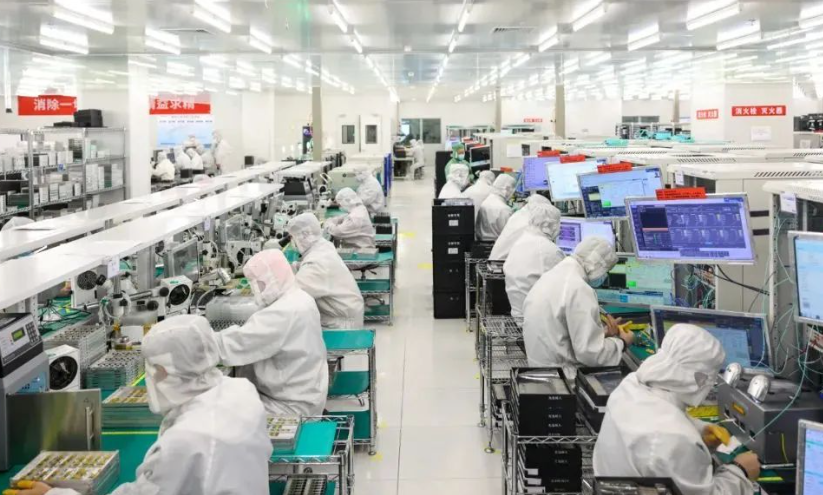
- 生產環境監控:潔凈區需每日記錄溫度(18-26℃)、濕度(45-65%RH)及粒子數(≥0.5μm粒子≤352,000/m3)。嘉鑠生物科技在2024年Q1已升級了實時監控系統,數據留存周期延長至5年。
- 標簽與說明書:新增“唯一標識符(UDI)”要求,標簽上必須包含批號、有效期及儲存碼(如2-8℃避光)。健康生物類試劑還需額外標注“非醫療用途”聲明。
實際操作中,許多企業容易忽略“冷鏈運輸驗證”這一細節。根據《藥品經營質量管理規范》附錄,生物試劑在運輸途中溫度偏移不得超過±2℃持續30分鐘。嘉鑠生物科技建議客戶在合同中明確運輸方的溫度記錄儀型號及校準周期(每6個月一次),避免因數據缺失導致退貨風險。
另一個常見問題是“廢棄試劑處理”的合規性。2024年新規要求,含活體微生物的廢液必須經121℃高壓蒸汽滅菌30分鐘后方可排放。若企業自行處理,需每季度向環保部門提交處理記錄;若委托第三方,則需查驗其危險廢物經營許可證是否在有效期內。
{h3}常見問題解答(FAQ)- 問:進口生物試劑是否需要重新注冊?
答:是的。2024年起,所有進口B類及C類試劑均需在海關總署備案,并提交原產國的GMP證書翻譯件。嘉鑠生物科技已協助多家客戶完成備案,平均耗時3周。 - 問:科研生物試劑用于臨床研究時,合規要求有何不同?
答:此類情況需額外申請《人類遺傳資源采集審批》,且試劑生產商需提供動物源成分(如BSA)的病毒滅活證明。建議提前與倫理委員會溝通。 - 問:健康生物類試劑的標簽是否可以使用電子版?
答:目前僅允許紙質標簽,但可附加二維碼鏈接至電子版說明書。二維碼需在標簽上明確標注“電子說明書”字樣。
總體來看,2024年的政策調整更強調“全生命周期管理”,從研發到廢棄的每個環節都有明確的量化標準。上海嘉鑠生物科技有限公司作為生物科技領域的專業服務商,已針對這些變化更新了內部SOP(標準操作規程),并推出合規審計服務,幫助客戶在生物醫藥、科研生物及健康生物賽道上穩健前行。對于企業而言,盡早建立數字化追溯體系,將是應對未來更嚴格監管的關鍵投資。